您好!欢迎访问洛阳富道生物科技有限公司官方网站!

先把时间线钉住。欧盟委员会于 2022 年 8 月 25 日公布 EudraLex 第 4 卷《药品 GMP 指南》附件 1《无菌药品生产》的修订版(文件号 C(2022) 5938 final,2022 年 8 月 22 日签署),自 2023 年 8 月 25 日起施行,取代 2008 年版;截至 2026 年 11 月,该版本仍是现行有效版本。它管的是无菌药品的生产,包括以无菌工艺制备、不能靠终端灭菌保底的产品。
细胞治疗产品恰好落在这一类的正中间:自体或异体的细胞制剂,最终产品无法终端灭菌,从采集、分离、激活、扩增到收获、分装,整条链都按无菌工艺处理。上游细胞培养虽然不在 A 级区,但它每接触一次物料、每打开一次容器、每接一次管路,都在这份文件的射程之内。
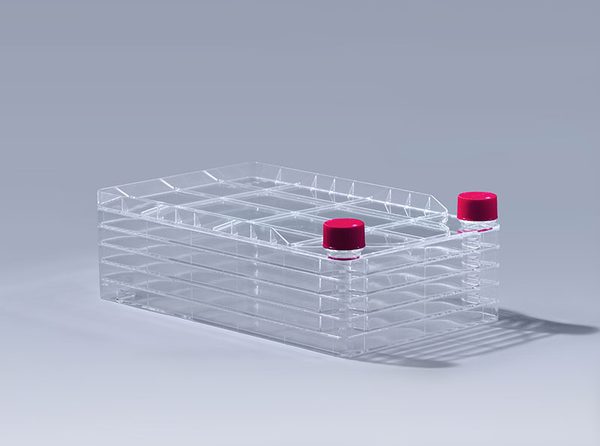
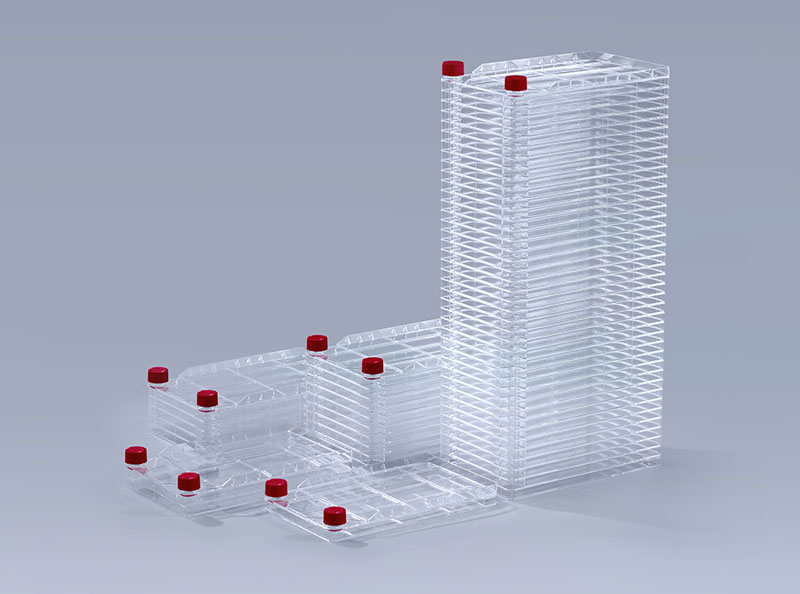
5 层细胞工厂:单层 636 cm²,5 层 3,180 cm²
污染控制策略:从“做了很多监测”到“能说清为什么这么做”
修订版最实质的变化,是把污染控制策略(Contamination Control Strategy,CCS)写成了必须文件化的东西。它不是一份新的 SOP 合集,而是一条逻辑链:产品的污染风险在哪里,用什么设施、设备、人员控制、公用工程、物料与监测手段去封住它,封不住的地方用什么替代措施,整体有效性如何被验证。
对细胞培养岗位,CCS 落到四件具体的事:一是房间与气流的设计依据(为什么这台生物安全柜放在这个位置、为什么层流罩覆盖到操作面);二是人员流向与更衣,尤其是同一班次里跨品种、跨区域的移动;三是公用工程的监测(培养箱气体、CO₂ 纯度、水与蒸汽);四是一次性系统的边界——它在哪儿被打开、由谁打开、打开多久。
很多工厂过去把这几件事分散在验证报告、环境监测趋势、供应商审计里,各说各话;CCS 要求把它们合成一份可以拿给检查官顺着读的文件。写不出来,通常不是文件能力问题,而是工艺本身没有想清楚哪里是敞口。
一次性系统:完整性是新的“清洁验证”
细胞培养这条线这几年大量转向一次性使用系统,理由很直接:不用清洁验证、换品种快、封闭程度高。但附件 1 对一次性系统的态度是——你把清洁风险换成了完整性风险,那就得把完整性证明给我看。
实务上有三个节点:到货时查包装与辐照指示、灭菌有效期;组装后做完整性测试,包括压力保持、接头密封、管路无压扁;使用中记录最长连接时长与最大操作压力。除菌过滤环节还涉及使用前灭菌后完整性测试(PUPSIT),附件 1 要求在有科学论证的前提下执行,能做就做,做不到要有例外论证与替代控制。
供应商变更同样进入这条链。膜材、树脂牌号、辐照剂量、组装厂址任一项变化,都可能改变可提取物谱与颗粒脱落水平。细胞培养对这一点比很多人想的敏感:培养基在一次性袋里放七十二小时,与放二十四小时,溶出物的累积不是线性的;细胞对某些塑化剂与抗氧化剂降解产物的耐受阈值,往往比制剂端更低。
无菌工艺模拟:把“最差条件”写实
附件 1 的另一个抓手是无菌工艺模拟(APS)。初始验证连续三批,之后按周期再验证;设计要覆盖最差条件——最长暴露时间、最多干预次数、最少人员配置、最不利的房间状态。
细胞培养的 APS 有个长期争论:培养基模拟灌装能覆盖分装段,却很难覆盖上游几十天的扩增过程。行业普遍的做法是把上游拆成两类干预来模拟:开放式操作(开盖、移液、接管)用培养基做等效操作;封闭系统操作则通过完整性测试与压力衰减来替代,并在 CCS 里说明理由。检查官真正要看的不是“做了几次”,而是“你有没有把最坏的情况找出来,并且证明它被覆盖了”。
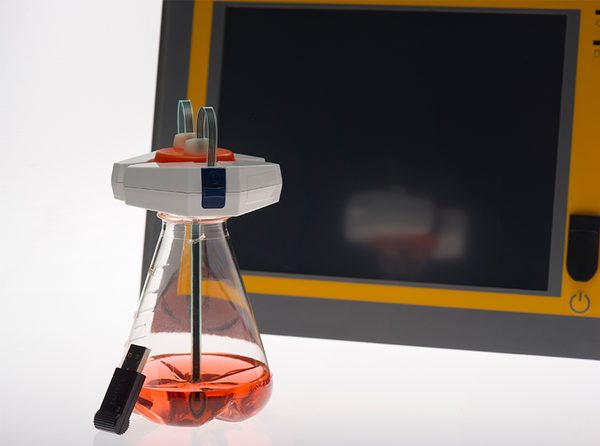
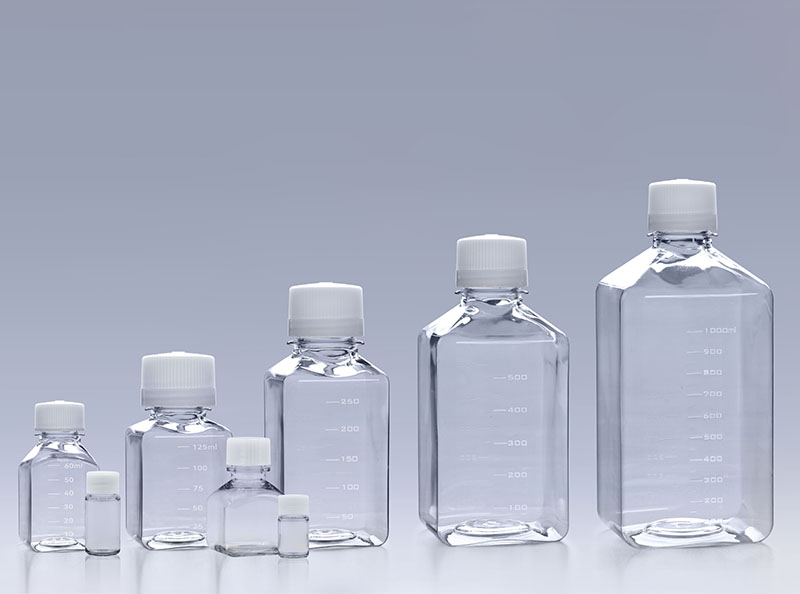
摇瓶与在线监测:培养箱气体、CO₂ 纯度与容器完整性都能留趋势
中国与美国这两条线怎么对照
中国现行的是《药品生产质量管理规范(2010 年修订)》附录 1《无菌药品》,2011 年 3 月 1 日起施行,至今有效。它同样要求无菌工艺验证、环境监测、培养基模拟灌装,但没有把 CCS 作为一份独立强制文件提出,也没有强制 PUPSIT。差距不在条款数量,而在“证据组织方式”:欧盟要求你把逻辑写成一条链,中国现行版本更多是逐项合规。
美国方面,FDA 的《Sterile Drug Products Produced by Aseptic Processing — Current Good Manufacturing Practice》(2004 年 9 月发布)仍然现行有效,其思路与附件 1 修订版高度一致,都强调工艺理解、最差条件与干预控制。做中美双报的细胞治疗企业,按附件 1 的口径组织 CCS,通常能同时满足两边的预期,代价是文件工作量。
| 环节 | 附件 1(2022 版)的要求 | 细胞培养现场能先做的动作 |
|---|---|---|
| 污染控制策略 | 书面化 CCS,覆盖全流程并定期回顾 | 把敞口清单按“房间—操作—时长”列出来 |
| 一次性系统 | 完整性、供应商变更、可提取物评估 | 建到货检验与组装后测试记录,固定连接时长上限 |
| 除菌过滤 | PUPSIT,例外需论证 | 与供应商确认滤器完整性测试接口的可行性 |
| 无菌工艺模拟 | 最差条件设计、定期再验证 | 把上游开放式操作单独设计一套模拟方案 |
| 环境监测 | 分级、趋势分析、超标调查 | 培养箱与操作台的粒子/浮游菌按班次留趋势 |
耗材侧真正被问到的三个问题
第一,这套东西是不是封闭的,能不能不开口就完成换液与取样。第二,接管用什么方式,无菌连接器的剪切力与密封可靠性有没有数据。第三,容器与管路的辐照剂量、材质牌号变更时,你多久能给我一份变更通知与可比性数据。
这三个问题都指向同一件事:无菌保障在细胞培养环节不是靠一间更高级别的房间解决的,而是靠“少开一次口、每次开口都有证据”。附件 1 只是把这件事变成了检查项。
延伸阅读:2026 细胞治疗产能观察:一次性系统与多层培养,各自解决哪一段;灌流工艺里的无菌连接系统设计
资料来源:欧盟委员会 EudraLex 第 4 卷附件 1《Manufacture of Sterile Medicinal Products》,2022-08-25 公布(C(2022) 5938 final),2023-08-25 施行,现行有效;中国《药品生产质量管理规范(2010 年修订)》附录 1《无菌药品》,2011-03-01 施行,现行有效;美国 FDA《Sterile Drug Products Produced by Aseptic Processing — cGMP》,2004-09 发布,现行有效。
上一篇: 细胞工厂 vs 滚瓶:不是效率对比,是“开放度”对比
下一篇: 行业新闻
统一服务热线
400-160-1996
联系人:王磊
联系电话:18633066093
地址:河南省洛阳市洛龙区宇文恺街25号3幢101